SISTEMAS TERMODINAMICOS SIMPLES
2.1. EQUILIBRIO TERMODINAMICO
Supongamos que se han realizado experiencias sobre un sistema termodinámico y que se han determinado las coordenadas necesarias y suficientes para una descripción macroscópica del mismo. Cuando estas coordenadas se modifican por alguna circunstancia, ya sea espontáneamente o en virtud de acciones exteriores, se dice que el sistema experimenta un cambio de estado*. Decimos que un sistema está aislado cuando no recibe influencia alguna de su entorno. En las aplicaciones prácticas de la termodinámica los sistemas aislados son de escasa importancia. De ordinario debemos ocuparnos de sistemas que reciben algún tipo de influencia de su entorno. En general, el entorno puede ejercer fuerzas sobre el sistema o permitir el contacto entre el sistema y un cuerpo a una temperatura determinada. Cuando se modifica el estado de un sistema, generalmente tienen lugar interacciones entre el sistema y su entorno.
Cuando no existe desequilibrio de fuerzas en el interior de un sistema e igualmente no lo hay entre el sistema y su entorno, se dice que el sistema está en estado de equilibrio mecánico. Cuando no se satisfacen estas condiciones, ya sea el sistema solo o el sistema y su entorno experimentarán un cambio de estado, que sólo cesará cuando se haya restablecido el equilibrio mecánico.
[^3]Si un sistema en equilibrio mecánico no tiende a experimentar un cambio espontáneo de estructura interna, tal como una reacción química, o una transferencia de materia de una parte del sistema a otra, tal como la difusión o la disolución, aunque sea lenta, se dice que se halla en estado de equilibrio químico. Un sistema que no está en equilibrio químico experimenta un cambio de estado que, en algunos casos, es extremadamente lento. El cambio cesa cuando se llega al equilibrio químico.
Existe equilibrio térmico cuando no hay cambio espontáneo en las coordenadas de un sistema en equilibrio mecánico y químico si se le separa de su entorno mediante una pared diatérmana. En el equilibrio térmico todas las partes de un sistema se encuentran a la misma temperatura, y esta temperatura es igual a la del entorno. Si no se cumplen estas condiciones, tendrá lugar un cambio de estado hasta alcanzar el equilibrio térmico.
Cuando se cumplen las condiciones para los tres tipos de equilibrio, se dice que el sistema se halla en estado de equilibrio termodinámico; en estas circunstancias, es evidente que no existirá tendencia alguna al cambio de estado ni del sistema ni del entorno. Los estados de equilibrio termodinámico pueden describirse en términos de coordenadas macroscópicas sin intervención del tiempo; es decir, en función de coordenadas termodinámicas. La termodinámica clásica no intenta ocuparse de aquellos problemas en los que intervenga la velocidad del proceso. La investigación de tales problemas concierne a otras ramas de la ciencia, como la teoría cinética de los gases, la hidrodinámica y la cinética química.
Si no se cumplen las condiciones para alguno de los tres tipos de equilibrio que constituyen el equilibrio termodinámico, se dice que el sistema está en un estado de desequilibrio. Así, cuando existe una fuerza desequilibrada en el interior de un sistema o entre el sistema y su entorno, pueden producirse los siguientes problemas: aceleración, turbulencia, remolinos, ondas, etc. Mientras tienen lugar tales fenómenos, el sistema pasa por estados de desequilibrio. Si se intenta dar una descripción macroscópica de uno cualquiera de estos estados de desequilibrio, se encuentra que la presión varía de una parte del sistema a otra. No existe una presión única para el sistema de conjunto. Análogamente, en el caso de un sistema a temperatura distinta de la de su entorno, se establece una distribución no uniforme de temperaturas y no existe una temperatura única para todo el sistema. Podemos deducir, por tanto, que si no se cumplen las condiciones de equilibrio mecánico y térmico, los estados por los cuales pasa el sistema no pueden describirse en función de coordenadas termodinámicas referidas al sistema en conjunto.
No debe deducirse, sin embargo, que estemos totalmente incapacitados para estudiar tales estados de desequilibrio. Si dividimos el sistema en gran número de pequeños elementos de masa, pueden encontrarse coordenadas termodinámicas que describan macroscópicamente, de forma aproximada, cada uno de ellos. Existen métodos especiales para tratar los sistemas que se encueptran en equilibrio mecánico y térmico, pero no en equilibrio químico. Todos estos métodos especiales serán considerados más adelante. Por ahora trataremos exclusivamente de los sistemas en equilibrio termodinámico.
Imaginemos, para simplificar, una masa constante de gas en un recipiente equipado de forma que puedan medirse con facilidad su presión, temperatura y volumen. Si fijamos el volumen en cierto valor arbitrario y hacemos que la temperatura tome un valor libremente elegido, nos será completamente imposible modificar la presión. Una vez hemos fijado \(V\) y \(\theta\), el valor de \(P\) en el equilibrio queda determinado por la naturaleza. Análogamente, si fijamos arbitrariamente \(P\) y \(\theta\), queda fijado el valor de \(V\) en el equilibrio. Esto es, de las tres coordenadas termodinámicas \(P, V\) y \(\theta\), sólo hay dos independientes. Esto implica que existe una ecuación de equilibrio que relaciona las coordenadas termodinámicas y que priva de su independencia a una de ellas. Tal ecuación se denomina ecuación de estado. Todo sistema termodinámico tiene su propia ecuación de estado, aunque en algunos casos su forma puede ser tan complicada que no sea posible expresarla mediante funciones matemáticas sencillas.
Una ecuación de estado representa las peculiaridades individuales de un sistema en contraste con las de otro y ha de determinarse, por consiguiente, mediante experimentación o por aplicación de una teoría molecular. Una teoría general como la termodinámica, basada en leyes generales de la naturaleza, no es capaz de expresar el comportamiento de una sustancia en tanto que distinto al de otra. Una ecuación de estado no es, por tanto, una consecuencia teórica de la termodinámica, sino que generalmente constituye una adición experimental a ella. Expresa los resultados de experiencias en las que se miden las coordenadas termodinámicas, con la mayor precisión posible, dentro de un intervalo de valores limitado. Por esta razón una ecuación de estado tiene sólo la precisión que tienen los experimentos que condujeron a su formulación y se cumple únicamente dentro del intervalo de valores medidos. Fuera de este intervalo puede tener validez una ecuación de estado distinta.
No existe ecuación de estado para los estados por los cuales pasa un sistema que no está en equilibrio mecánico y térmico, puesto que no es posible describir tales estados en función de coordenadas termodinámicas referidas al sistema en conjunto. Por ejemplo, si un gas contenido en un cilindro se expandiera y comunicara a un pistón un movimiento acelerado, el gas tendría, en cualquier instante, un volumen y una temperatura definidos, pero la presión correspondiente no podría calcularse a partir de una ecuación de estado. La presión no sería una coordenada termodinámica porque no sólo dependería de la velocidad y de la aceleración del pistón, sino que también variaría quizá de un punto a otro.
Entendemos por sistema hidrostático cualquier sistema de masa constante que ejerce sobre su entorno una presión hidrostática uniforme, en ausencia de efectos de superficie, gravitatorios, eléctricos y magnéticos. Los sistemas hidrostáticos se dividen en las siguientes categorías:
- Sustancia pura es un componente químico en estado sólido, líquido, gaseoso o mezcla de dos o tres cualesquiera de ellos.
- Mezcla homogénea de distintos componentes, tal como una mezcla de gases inertes, una mezcla de gases químicamente activos, una mezcla de líquidos o una disolución.
- Mezcla heterogénea, tal como una mezcla de gases distintos en contacto con una mezcla de diferentes líquidos.
La experiencia demuestra que los estados de equilibrio* de un sistema hidrostático pueden definirse mediante tres coordenadas, a saber: la presión \(P\) ejercida por el sistema sobre su entorno, el volumen \(V\) y la temperatura absoluta \(\theta\). La presión se mide en newtons por metro cuadrado (pascal) y el volumen en metros cúbicos; la escala de temperaturas más conveniente es la del gas ideal. En varias aplicaciones de la termodinámica se utilizan otras unidades de presión, tales como kilogramos por centímetro cuadrado, atmósferas y milímetros de mercurio, que se utilizarán ocasionalmente en este libro. No obstante, en ausencia de indicación especial acerca de las unidades, se entenderá que se emplean las unidades del Sistema Internacional (SI).
2.2. DIAGRAMA PV DE UNA SUSTANCIA PURA
Si \(1 \mathrm{~kg}\) de agua a unos \(94\ {}^{\circ}\mathrm{C}\) se introduce en un recipiente de unos 2 metros cúbicos de volumen en el cual se ha hecho el vacío, el agua se evaporará totalmente y el sistema estará en un estado conocido por estado de vapor no saturado, siendo la presión del vapor menor que \(101.325 \mathrm{~Pa}\)**. Este estado está representado por el punto \(A\) en el diagrama \(P V\) de la Figura 2.1. Si entonces se comprime el vapor lenta e isotérmicamente, la presión aumentará hasta la del punto \(B\), que representará el estado de vapor saturado. Continuando la compresión, se producirá condensación, permaneciendo constante la presión (proceso isobárico) mientras se mantenga constante la temperatura. El segmento recto \(B C\) representa la condensación isobárica e isotérmica del vapor de agua, denominándose esta presión constante presión de vapor. En cualquier punto entre \(B\) y \(C\), el agua y el vapor están en equilibrio; en el punto \(C\) sólo hay agua en estado líquido, o sea, líquido saturado. Puesto que para comprimir el agua en estado líquido es necesario un gran aumento de la presión, la línea \(C D\) es casi vertical. En cualquier punto de la línea \(C D\) se dice que el agua está en fase líquida; en cualquier punto de \(A B\), en fase vapor, y en cualquier punto de \(B C\) existe equilibrio entre las fases líquida y vapor. \(A B C D\) es una isoterma típica de una sustancia pura en el diagrama \(P V\).
A otras temperaturas las isotermas son similares, como muestra la Figura 2.1. Puede verse que las líneas que representan el equilibrio entre las fases líquida y vapor, o líneas de vaporización, se hacen más cortas al aumentar la temperatura hasta que se alcanza una cierta temperatura - la temperatura
[^4]
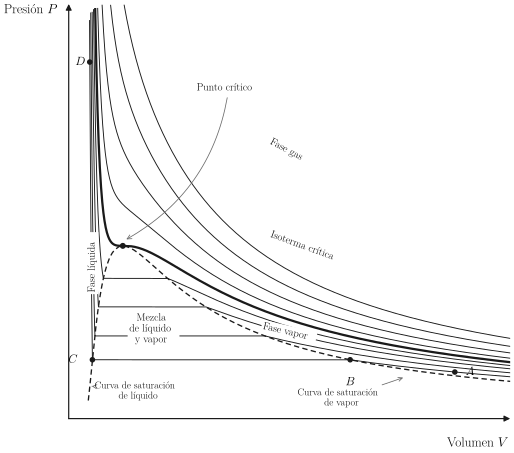
crítica- por encima de la cual no hay distinción entre líquido y vapor. Por encima de la temperatura crítica sólo existe fase gas. La isoterma correspondiente a la temperatura crítica se denomina isoterma critica, y el punto que representa el límite de las líneas de vaporización se conoce como punto crítico. Obsérvese que el punto crítico es un punto de inflexión de la isoterma crítica. La presión y el volumen correspondientes al punto crítico son, respectivamente, la presión crítica y el volumen crítico. Todos los puntos en los cuales el líquido está saturado se encuentran sobre la curva de saturación del líquido, y todos los puntos que representan vapor saturado están sobre la curva de saturación del vapor. Ambas curvas de saturación, dibujadas a trazos, se encuentran en el punto crítico. Por encima del punto crítico las isotermas son curvas continuas que, para grandes volúmenes y bajas presiones, se aproximan a las isotermas de un gas ideal.
En el diagrama \(P V\) de la Figura 2.1 no se ha representado la región de las bajas temperaturas correspondiente a la fase sólida. La región de estado sólido y la región de equilibrio entre sólido y vapor están indicadas por isotermas del mismo tipo que las representadas en la Figura 2.1. La parte horizontal de una de estas isotermas representa la transición de sólido saturado a vapor saturado, o sea, la sublimación. Obviamente, hay una línea que delimita las regiones líquido-vapor y sólido-vapor. Esta linea esta asociada con el punto triple. En el caso de \(1 \mathrm{~kg}\) de agua, al punto triple le corresponde una presión de \(611.2 \mathrm{~Pa}\) y una temperatura de \(0.01\ {}^{\circ}\mathrm{C}\), y la línea se extiende desde un volumen de \(10^{-3} \mathrm{~m}^{3}\) (líquido saturado) hasta un volumen de \(206 \mathrm{~m}^{3}\) (vapor saturado).
2.3. DIAGRAMA \(P \theta\) DE UNA SUSTANCIA PURA
Si se mide la presión de vapor de un sólido a varias temperaturas hasta alcanzar el punto triple y luego la del líquido hasta el punto crítico, se obtienen los resultados que representados en un diagrama \(P \theta\) se indican en la Figura 2.2. Si la sustancia en el punto triple se comprime hasta que no quede vapor y se aumenta la presión de la mezcla resultante de líquido y sólido, habrá que modificar la temperatura para que subsista el equilibrio entre sólido y líquido. La medida de tales presiones y temperaturas da origen a una tercera curva sobre el diagrama \(P \theta\), que, partiendo del punto triple, continúa indefinidamente. Los puntos que representan la coexistencia de: (1) sólido y vapor están sobre la curva de sublimación; (2) líquido y vapor, sobre la curva de vaporización, y (3) líquido y sólido, sobre la curva de fusión. En el caso
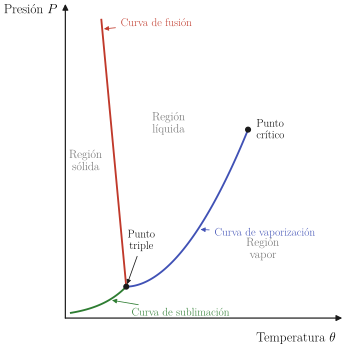
Tabla 2.1. Datos del punto triple
| Sustancia | \(T, \mathrm{~K}\) | \(P, \mathrm{~mm} \mathrm{Hg}\) | \(P, \mathrm{~Pa}\) |
|---|---|---|---|
| Helio-4 (punto i) | 2.177 | 37.77 | 5035 |
| Hidrógeno (normal) | 13.97 | 52.8 | 7040 |
| Deuterio (normal) | 18.63 | 128 | 17100 |
| Neón | 24.56 | 324 | 43200 |
| Oxígeno | 54.36 | 1.14 | 152 |
| Nitrógeno | 63.15 | 94 | 12500 |
| Amoniaco | 195.40 | 45.57 | 6075 |
| Díóxido de azufre | 197.68 | 1.256 | 167.5 |
| Dióxido de carbono | 216.55 | 3880 | 517000 |
| Agua | 273.16 | 4.58 | 611 |
particular del agua, la curva de sublimación se denomina línea de escarcha; la de vaporización, línea de vapor, y la de fusión, línea de hielo.
Las pendientes de las curvas de sublimación y de vaporización son positivas para todas las sustancias. Sin embargo, la pendiente de la curva de fusión puede ser positiva o negativa. La pendiente de la curva de fusión de la mayor parte de sustancias es positiva, pero el agua es una de las excepciones importantes. Cuando deduzcamos en el Capítulo 10 la ecuación de Clapeyron, veremos que toda sustancia, tal como el agua, que se contrae al fundirse tiene una curva de fusión de pendiente negativa, mientras que sucede lo contrario con las sustancias que se dilatan al fundirse.
El punto triple es el punto de intersección de las curvas de sublimación y de vaporización. Debe entenderse que solamente en el diagrama \(P \theta\) el punto triple está representado por un punto. En el diagrama \(P V\) es una línea. En la Tabla 2.1 se dan datos del punto triple de algunas sustancias de interés.
Al investigar sobre la línea de hielo del agua a presiones muy elevadas, Bridgman y Tammann descubrieron cinco nuevas variedades del hielo, denominadas hielos II, III, V, VI y VIII -designando por hielo I el hielo ordinario-. Se encontraron otras dos variedades inestables, los hielos IV y VIII. Las condiciones de equilibrio entre estas formas de hielo y el líquido originan otros seis puntos triples que, junto al correspondiente a baja presión, se reúnen en la Tabla 2.2.
Tabla 2.2. Puntos triples del agua
| Fases de equilibrio | \(T, \mathrm{~K}\) | \(P, \mathrm{~mm} \mathrm{Hg}\) | \(P, \mathrm{~Pa}\) |
|---|---|---|---|
| Hielo I, liquido, vapor | 273.16 | 4.584 | 611.2 |
| Hielo I, liquido, hielo III | 251.15 | \(1.556 \times 10^{6}\) | \(2.075 \times 10^{8}\) |
| Hielo I, hielo II, hielo III | 238.45 | \(1.597 \times 10^{6}\) | \(2.129 \times 10^{8}\) |
| Hielo II, hielo III, hielo V | 248.85 | \(2.583 \times 10^{6}\) | \(3.443 \times 10^{8}\) |
| Hielo III, liquido, hielo V | 256.15 | \(2.598 \times 10^{6}\) | \(3.463 \times 10^{8}\) |
| Hielo V, líquido, hielo VI | 273.31 | \(4.694 \times 10^{6}\) | \(6.258 \times 10^{8}\) |
| Hielo VI, líquido, hielo VII | 354.75 | \(1.648 \times 10^{7}\) | \(2.197 \times 10^{9}\) |
2.4. SUPERFICIE \(pTV\)
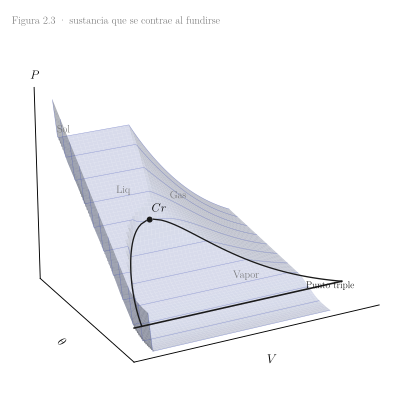
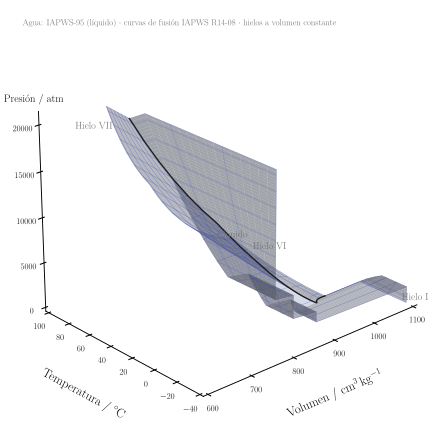
Toda la información contenida en los diagramas \(P V\) y \(P \theta\) puede representarse en un diagrama único, llevando las tres coordenadas \(P, V\) y \(\theta\) sobre ejes rectangulares. El resultado se denomina superficie PV/θ. Las Figuras 2.3 y 2.4 muestran dos de estas superficies: la primera, para una sustancia como el \(\mathrm{H}_{2} \mathrm{O}\) que se contrae al fundirse, y la segunda, para una sustancia como el \(\mathrm{CO}_{2}\) que se dilata al fundirse. Ambos diagramas no están dibujados a escala, habiendo acortado considerablemente el eje del volumen. Si el lector imagina una superficie \(P V \theta\) proyectada sobre el plano \(P V\) obtendrá el diagrama \(P V\)
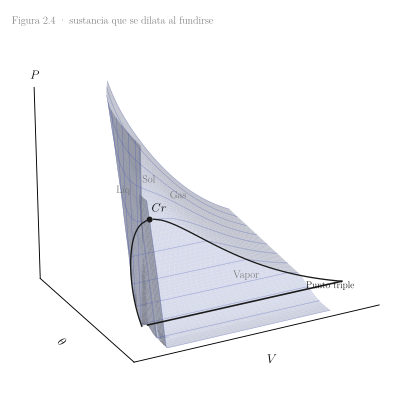
usual. Proyectando la superficie sobre el plano \(P \theta\), toda la región sólidovapor se proyecta en la curva de sublimación; toda la región líquido-vapor en la curva de vaporización; la región sólido-líquido se proyecta en la curva de fusión y finalmente la linea del punto triple se proyecta en el punto triple. El punto crítico se ha designado por Cr, el punto triple por Tr y la isoterma crítica por \(\theta_{c}\). Una sustancia que carece de superficie libre y cuyo volumen está determinado por el del recipiente se denomina gas si su temperatura es superior a la crítica; en otro caso se denomina vapor.
Todos los puntos triples del agua aparecen representados sobre la superficie \(P V t\) de la Figura 2.5, construida por Verwiebe tomando como base las mediciones de Bridgman.
2.5. ECUACIONES DE ESTADO
Es imposible expresar el comportamiento completo de una sustancia en todo el dominio de valores de \(P, V\), y \(\theta\) mediante una sola ecuación. Se han
propuesto más de sesenta ecuaciones de estado para representar solamente las regiones líquido, vapor y líquido-vapor, abarcando desde la ecuación del gas ideal
\[ P v=R \theta, \]
que se cumple solamente a bajas presiones en las regiones del vapor y del gas, hasta la ecuación de Beattie-Bridgman:
\[ P=\frac{R \theta(1-\epsilon)}{v^{2}}(v+B)-\frac{A}{v^{2}}, \]
donde
\[ A=A_{0}\left(1-\frac{a}{v}\right), \quad B=B_{0}\left(1-\frac{b}{v}\right), \quad \epsilon=\frac{c}{v \theta^{3}}, \]
la cual, a causa de sus cinco constantes ajustables, representa con alguna precisión todo el dominio situado por encima del punto triple.
Algunas de estas ecuaciones son abiertamente empíricas, ideadas para representar con la mayor precisión posible los valores medidos de \(P, V\) y \(\theta\), mientras que otras son teóricas, obtenidas basándose en la teoría cinética de los gases. Una de las ecuaciones de estado teóricas más famosas, basada en hipótesis sobre el comportamiento molecular, es la ecuación de estado de van der Waals:
\[ \left(P+\frac{a}{v^{2}}\right)(v-b)=R \theta . \]
Esta ecuación se cumple razonablemente bien en la región del líquido, en la del vapor y en las proximidades y por encima del punto crítico. En todas estas ecuaciones \(R\) es una constante denominada constante universal de los gases, \(v\) es el volumen molar \((V / n)\) y \(n\) es el número de moles de gas.
2.6. CAMBIOS DIFERENCIALES DE ESTADO
Si un sistema experimenta un pequeño cambio de estado por el cual pasa de un estado inicial de equilibrio a otro estado de equilibrio muy próximo al primero, las tres coordenadas experimentan, en general, ligeros cambios. Si, por ejemplo, el cambio de \(V\) es muy pequeño comparado con \(V\) y muy grande en comparación con el espacio ocupado por unas pocas moléculas, dicho cambio de \(V\) puede escribirse como un diferencial \(d V\). Si \(V\) fuera una magnitud geométrica referida a un volumen espacial, entonces \(d V\) podría representar una parte arbitrariamente pequeña de aquel espacio. Sin embargo, dado que \(V\) es una coordenada macroscópica que denota el volumen de materia, para que \(d V\) tenga significado debe ser lo bastante grande para incluir un suficiente número de moléculas que justifique el uso del punto de vista macroscópico.
Análogamente, si la variación de \(P\) es muy pequeña en comparación con \(P\) y muy grande frente a las fluctuaciones moleculares, también puede representarse por \(d P\). En termodinámica, todo infinitésimo debe satisfacer la condición de representar un cambio en la magnitud que sea pequeño respecto a la magnitud misma y mayor en comparación con el efecto producido por el comportamiento de algunas moléculas. La razón de esto estriba en que las coordenadas termodinámicas, tales como volumen, presión y temperatura, carecen de significado cuando se aplican a pocas moléculas. Esto es otro modo de decir que las coordenadas termodinámicas son coordenadas macroscópicas.
Podemos imaginar la ecuación de estado de forma que una coordenada aparezca en función de las otras dos. Así,
\[ V=\text { función de }(\theta, P) . \]
Un cambio infinitesimal de un estado equilibrio a otro estado de equilibrio implica cambios \(d V, d \theta\) y \(d P\), todos los cuales supondremos que satisfacen la condición establecida en el párrafo anterior. Un teorema fundamental del cálculo de derivadas parciales nos permite escribir
\[ d V=\left(\frac{\partial V}{\partial \theta}\right)_{P} d \theta+\left(\frac{\partial V}{\partial P}\right)_{\theta} d P, \]
donde cada derivada parcial es, a su vez, función de \(\theta\) y \(P\). Ambas derivadas parciales tienen un importante significado fisico. El lector recordará de la fisica elemental una magnitud denominada coeficiente medio de dilatación cúbica, que se define así:
\[ \begin{gathered} \text { Coeficiente nuedio } \\ \text { de dilatación cúbica } \end{gathered}=\frac{\text { variación de volumen por unidad de volumen }}{\text { variación de temperatura }} \]
y está referido a condiciones en las cuales la presión se mantiene constante. Si la variación de temperatura se hace infinitesimal, también lo es la variación de volumen, y tenemos lo que se conoce como coeficiente de dilatación cúbica instantánea, o simplemente coeficiente de dilatación cúbica, que se designa por \(\beta\). Así,
\[ \beta=\frac{1}{V}\left(\frac{\partial V}{\partial \theta}\right)_{P} . \]
En rigor, \(\beta\) es función de \(\theta\) y \(P\), pero experimentos que describiremos más adelante demuestran que hay muchas sustancias para las cuales \(\beta\) es totalmente independiente de los cambios de \(P\) y sólo varía ligeramente con \(\theta\). En consecuencia, en un pequeño intervalo de temperatura \(\beta\) puede, en general, ser considerado como constante. \(\beta\) se expresa en grados recíprocos.
El efecto de un cambio de presión sobre el volumen de un sistema hidrostático cuando se mantiene constante la temperatura se expresa mediante una magnitud llamada compresibilidad isotérmica, que se representa por el símbolo \(\kappa\) (kappa griega). Así,
\[ \kappa=-\frac{1}{V}\left(\frac{\partial V}{\partial P}\right)_{\theta} . \]
La dimensión de la compresibilidad es una presión recíproca, que puede medirse en las unidades \(\mathrm{Pa}^{-1}\) o \(\mathrm{bar}^{-1}\left(1 \mathrm{~bar}=10^{5} \mathrm{~Pa}\right)\). El valor de \(\kappa\) para sólidos y líquidos varía poco con la temperatura y la presión, de manera que \(\kappa\) puede, a menudo, considerarse constante.
Resolviendo la ecuación de estado para \(P\), se tiene
\[ P=\text { función de }(\theta, V), \]
y
\[ d P=\left(\frac{\partial P}{\partial \theta}\right)_{V} d \theta+\left(\frac{\partial P}{\partial V}\right)_{\theta} d V . \]
Finalmente, si hacemos \(\theta\) función de \(P\) y \(V\),
\[ d \theta=\left(\frac{\partial \theta}{\partial P}\right)_{V} d P+\left(\frac{\partial \theta}{\partial V}\right)_{P} d V . \]
En todas las ecuaciones anteriores se ha supuesto que el sistema experimentaba un proceso infinitesimal desde un estado inicial de equilibrio a otro. Esto permitía utilizar una ecuación de equilibrio (ecuación de estado) y resolverla para cualquier coordenada en función de las otras dos. Las diferenciales \(d P, d V\) y \(d \theta\) son, por consiguiente, diferenciales de funciones reales y se denominan diferenciales exactas. Si \(d z\) es diferencial exacta de una función de \(x\) e \(y\), entonces puede escribirse
\[ d z=\left(\frac{\partial z}{\partial x}\right)_{y} d x+\left(\frac{\partial z}{\partial y}\right)_{x} d y . \]
Un infinitésimo que no es diferencial de una función real se denomina diferencial inexacta y no puede expresarse mediante una ecuación como la anterior. Más adelante se aclararán otras distinciones entre diferenciales exactas e inexactas.
2.7. TEOREMAS MATEMATICOS
Hay dos teoremas muy sencillos del cálculo de derivadas parciales que se utilizan frecuentemente en estas cuestiones. Las demostraciones son como sigue. Supongamos que existe una relación entre las tres coordenadas \(x, y\) y \(z\); así,
\[ f(x, y, z)=0 . \]
Entonces podemos imaginar \(x\) como función de \(y\) y \(z\) y escribir
\[ d x=\left(\frac{\partial x}{\partial y}\right)_{z} d y+\left(\frac{\partial x}{\partial z}\right)_{y} d z . \]
Asimismo, \(y\) puede suponerse función de \(x\) y \(z\), y entonces
\[ d y=\left(\frac{\partial y}{\partial x}\right)_{z} d x+\left(\frac{\partial y}{\partial z}\right)_{x} d z . \]
Por sustitución de la segunda ecuación en la primera, tenemos
\[ d x=\left(\frac{\partial x}{\partial y}\right)_{z}\left[\left(\frac{\partial y}{\partial x}\right)_{z} d x+\left(\frac{\partial y}{\partial z}\right)_{x} d z\right]+\left(\frac{\partial x}{\partial z}\right)_{y} d z . \]
Ahora bien, de las tres coordenadas sólo hay dos independientes. Eligiendo como coordenadas independientes \(x\) y \(z\), la ecuación anterior ha de verificarse para todos los conjuntos de valores de \(d x\) y \(d z\). Así, si \(d z=0\) y \(d x \neq 0\), se deduce que
\[ \left(\frac{\partial x}{\partial y}\right)_{z}\left(\frac{\partial y}{\partial x}\right)_{z}=1, \]
o sea,
\[ \left(\frac{\partial x}{\partial y}\right)_{z}=\frac{1}{(\partial y / \partial x)_{z}} . \]
Si \(d x=0\) y \(d z \neq 0\), entonces
\[ \left(\frac{\partial x}{\partial y}\right)_{z}\left(\frac{\partial y}{\partial z}\right)_{x}+\left(\frac{\partial x}{\partial z}\right)_{y}=0, \]
\[ \left(\frac{\partial x}{\partial y}\right)_{z}\left(\frac{\partial y}{\partial z}\right)_{x}=-\left(\frac{\partial x}{\partial z}\right)_{y} \]
y
\[ \left(\frac{\partial x}{\partial y}\right)_{z}\left(\frac{\partial y}{\partial z}\right)_{x}\left(\frac{\partial z}{\partial x}\right)_{y}=-1 . \]
En el caso de un sistema hidrostático, el segundo teorema proporciona este resultado
\[ \left(\frac{\partial P}{\partial V}\right)_{\theta}\left(\frac{\partial V}{\partial \theta}\right)_{P}=-\left(\frac{\partial P}{\partial \theta}\right)_{V} . \]
El coeficiente de dilatación cúbica \(\beta\) y la compresibilidad isotérmica \(\kappa\) se definieron como
\[ \beta=\frac{1}{V}\left(\frac{\partial V}{\partial \theta}\right)_{P}, \]
y
\[ \kappa=-\frac{1}{V}\left(\frac{\partial V}{\partial P}\right)_{\theta} . \]
Por consiguiente,
\[ \left(\frac{\partial P}{\partial \theta}\right)_{V}=\frac{\beta}{\kappa} . \]
Una variación infinitesimal de presión puede expresarse ahora en función de estas magnitudes fisicas. Así:
\[ d P=\left(\frac{\partial P}{\partial \theta}\right)_{V} d \theta+\left(\frac{\partial P}{\partial V}\right)_{\theta} d V, \]
o
\[ d P=\frac{\beta}{\kappa} d \theta-\frac{1}{\kappa V} d V . \]
A volumen constante,
\[ d P=\frac{\beta}{\kappa} d \theta \]
Si provocamos un cambio finito de temperatura desde \(\theta_{i}\) a \(\theta_{f}\) a volumen constante, la presión cambiará desde \(P_{i}\) a \(P_{f}\), designando los subíndices \(i\) y \(f\) los estados inicial y final, respectivamente. Por integración entre estos dos estados obtenemos
\[ P_{f}-P_{\mathrm{i}}=\int_{\theta_{t}}^{\theta_{f}} \frac{\beta}{k} d \theta . \]
El miembro de la derecha puede integrarse si conocemos la variación de \(\beta\) y \(\kappa\) con la \(\theta\) a volumen constante. Si el intervalo de temperatura \(\theta_{f}-\theta_{i}\) es pequeño, se introduce muy poco error al suponer que ambos son constantes. Con estas hipótesis se obtiene
\[ P_{f}-P_{i}=\frac{\beta}{\kappa}\left(\theta_{f}-\theta_{i}\right), \]
de la cual podemos calcular la presión final. Consideremos, por ejemplo, el siguiente problema: se mantiene a volumen constante una masa de mercurio a la presión atmosférica normal y a la temperatura de \(0\ {}^{\circ}\mathrm{C}\). Si aumentamos la temperatura hasta \(10\ {}^{\circ}\mathrm{C}\), ¿cuál será la presión final?. De las tablas de constantes físicas se obtienen \(\beta\) y \(\kappa\) para el mercurio, observando que en el intervalo de temperaturas de 0 a \(10\ {}^{\circ}\mathrm{C}\) son prácticamente constantes y tienen por valores
\[ \beta=181 \times 10^{-6} \mathrm{~K}^{-1}, \]
y
\[ \kappa=3.82 \times 10^{-11} \mathrm{~Pa}^{-1} ; \]
de donde
\[ \begin{aligned} P_{j}-P_{i} & =\begin{array}{r} 181 \times 10^{-6} \mathrm{~K}^{-1} \times 10 \mathrm{~K} \\ 3.82 \times 10^{-11} \mathrm{~Pa}^{-1} \end{array} \\ & =473 \times 10^{5} \mathrm{~Pa}, \end{aligned} \]
y
\[ \begin{aligned} P_{f} & =473 \times 10^{5} \mathrm{~Pa}+1 \times 10^{5} \mathrm{~Pa} \\ & =474 \times 10^{5} \mathrm{~Pa} \end{aligned} \]
2.8. ALAMBRE ESTIRADO
Los experimentos con alambres estirados se realizan generalmente en condiciones de presión constante e igual a la atmosférica y considerando despreciables los cambios de volumen. Para la mayor parte de aplicaciones prácticas no es necesario introducir como coordenadas termodinámicas el volumen y la presión. La descripción termodinámica es suficientemente completa en función de sólo tres coordenadas:
- La tensión del alambre \(\mathcal{F}\), medida en newtons (N).
- La longitud del alambre \(L\), medida en metros (m).
- La temperatura \(\theta\), en la escala de gas ideal.
Los estados de equilibrio termodinámico están relacionados por una ecuación de estado que, por lo regular, no es una ecuación sencilla. Para un alambre a temperatura constante sin superar el límite de elasticidad se cumple la ley de Hooke; esto es,
\[ \mathcal{F}=\text { const. }\left(L-L_{0}\right), \]
donde \(L_{0}\) es la longitud a tensión nula. Si un alambre experimenta un cambio infinitesimal de un estado de equilibrio a otro, el cambio infinitesimal de longitud es diferencial exacta y puede escribirse
\[ d L=\left(\frac{\partial L}{\partial \theta}\right)_{\mathcal{F}} d \theta+\left(\frac{\partial L}{\partial \mathcal{F}}\right)_{\theta} d \mathcal{F}, \]
siendo ambas derivadas parciales funciones de \(\theta\) y \(\mathcal{F}\). Estas derivadas se relacionan con importantes magnitudes fisicas. Se define el coeficiente de dilatación lineal \(\alpha\) como
\[ \alpha=\frac{1}{L}\left(\frac{\partial L}{\partial \theta}\right)_{J} . \]
Posteriormente consideraremos la medición experimental de \(\alpha\) y veremos que depende muy poco de \(\mathcal{F}\) y que varía principalmente con \(\theta\). Sin embargo, en un intervalo pequeño de temperatura, puede considerarse prácticamente constante. \(\alpha\) se expresa en grados recíprocos.
Por definición, el módulo de Young isotérmico, designado por \(Y\), es
\[ Y=\frac{L}{A}\left(\frac{\partial \mathcal{J}}{\partial L}\right)_{\theta}, \]
donde \(A\) es la sección del alambre. Experimentalmente se deduce que el módulo de Young isotérmico depende poco de \(\mathcal{F}\) y varía con \(\theta\). Para un intervalo pequeño de temperatura, puede considerarse práctica constante. La unidad de \(Y\) es \(1 \mathrm{~kN} / \mathrm{m}^{2}\).
2.9. LAMINA SUPERFICIAL
El estudio de las láminas superficiales es una interesante rama de la fisicoquímica. Hay tres ejemplos importantes de tales láminas:
- La superficie superior de un líquido en equilibrio con su vapor.
- Una burbuja de jabón, o una lámina de jabón, tensada en un bastidor de alambre, consistiendo en dos láminas superficiales con una pequeña cantidad de líquido entre ellas.
- Una capa delgada (a veces monomolecular) de aceite sobre una superficie de agua.
Una lámina superficial es algo así como una membrana tensa. La cara situada a un lado de una recta imaginaria cualquiera tira perpendicularmente de esta recta con una fuerza igual y opuesta a la ejercida por la cara situada al otro lado de la recta. La fuerza que actúa perpendicularmente sobre un segmento de longitud unidad se denomina tensión superficial. Una lámina superficial queda descrita termodinámicamente especificando tres coordenadas:
- La tensión superficial 8 , medida en N/m.
- La superficie de la lámina \(A\), medida en \(\mathrm{m}^{2}\).
- La temperatura \(\theta\), en la escala del gas ideal.
Al estudiar una lámina superficial, el líquido acompañante debe considerarse siempre como parte del sistema. Esto puede hacerse, sin embargo, sin introducir la presión y el volumen del sistema compuesto porque, por lo general, la presión permanece constante y las variaciones de volumen son despreciables. La superficie de un líquido puro en equilibrio con su vapor tiene una ecuación de estado particularmente sencilla. Experimentalmente se demuestra que la tensión superficial de tales láminas no depende de su superficie, sino que es únicamente función de la temperatura. Para la mayoría de líquidos puros, la ecuación de estado es
\[ \mathcal{S}=S_{0}\left(1-\frac{\theta}{\theta^{\prime}}\right)^{n}, \]
siendo \(S_{0}\) la tensión superficial a \(0\ {}^{\circ}\mathrm{C}, \theta^{\prime}\) una temperatura próxima a la crítica y \(n\) es una constante cuyo valor está comprendido entre 1 y 2. A partir de esta ecuación resulta evidente que la tensión superficial disminuye al aumentar \(\theta\), siendo nula cuando \(\theta=\theta^{\prime}\).
Es particularmente interesante la ecuación de estado de una lámina monomolecular de aceite sobre agua. Si \(\delta_{W}\) representa la tensión superficial de una superficie de agua limpia y 8 la tensión superficial del agua cubierta por la capa monomolecular, dentro de un intervalo restringido de valores de \(A\) se tiene que
\[ \left(\mathscr{S}-\mathscr{S}_{W}\right) A=\text { const. } \theta . \]
La diferencia \(8-\wp_{W}\) se denomina, a veces, presión de superficie. Tales láminas pueden ser comprimidas y extendidas, y tienen interesantes propiedades ópticas al depositarlas sobre vidrio.
2.10. PILA REVERSIBLE
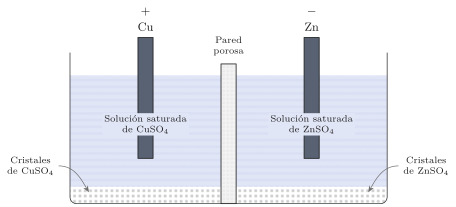
Una pila reversible se compone de dos electrodos, cada uno sumergido en un electrólito distinto. Su fem depende de la naturaleza de los materiales, las concentraciones de los electrólitos y de la temperatura. En la Figura 2.6 se muestra un diagrama esquemático de una pila reversible, la pila Daniell. Un electrodo de cobre sumergido en una disolución saturada de \(\mathrm{CuSO}_{4}\) está separado de un electrodo de cinc sumergido en una disolución saturada de \(\mathrm{ZnSO}_{4}\) mediante una pared porosa. La experiencia demuestra que el electrodo de cobre es positivo respecto al de cinc.
Supongamos que la pila se conecta a un potenciómetro cuya diferencia de potencial es ligeramente inferior a la fem de la pila. En tales condiciones, la corriente producida puede describirse convencionalmente como un paso extremo de electricidad positiva desde el electrodo de cobre al de cinc. En tal caso, el cinc se disuelve formando sulfato de cinc y el cobre se deposita consumiéndose el sulfato de cobre. Estos cambios pueden expresarse por la reacción química
\[ \mathrm{Zn}+\mathrm{CuSO}_{4} \rightarrow \mathrm{Cu}+\mathrm{ZnSO}_{4} . \]
Cuando circula electricidad positiva en sentido opuesto, es decir, externamente del cinc al cobre, la reacción tiene lugar en sentido contrario (de ahí el nombre de pila reversible); esto es:
\[ \mathrm{Cu}+\mathrm{ZnSO}_{4} \rightarrow \mathrm{Zn}+\mathrm{CuSO}_{4} . \]
La característica importante de una pila reversible es que las transformaciones químicas que acompañan el paso de electricidad en un sentido tienen lugar en igual extensión en sentido opuesto cuando circula la misma cantidad
de electricidad en sentido contrario. Además, de acuerdo con una de las leyes de Faraday acerca de la electrólisis, la disolución de un mol de cinc y el depósito simultáneo de un mol de cobre van acompañados de un paso de electricidad de, exactamente, \(j N_{\mathrm{F}}\) culombios, siendo \(j\) la valencia y \(N_{\mathrm{F}}\) la constante de Faraday, o sea, 96500 C. Por consiguiente, podemos definir una cantidad \(Z\), llamada carga de la pila, como un número cuyo valor absoluto carece de trascendencia, pero cuya variación es numéricamente igual a la cantidad de electricidad que ha circulado durante la reacción química, siendo la variación negativa cuando circula electricidad positiva externamente desde el electrodo positivo al negativo. Así, si se disuelven \(\Delta n\) moles de cinc y se depositan \(\Delta n\) moles de cobre, la carga de la pila varía desde \(Z_{i}\) a \(Z_{f}\), siendo
\[ Z_{f}-Z_{i}=-\Delta n j N_{\mathrm{F}} . \]
Ahora bien, si nos limitamos al estudio de pilas reversibles en las que no hay desprendimiento de gases y que trabajan a presión atmosférica constante, podemos prescindir de considerar la presión y el volumen y describir la pila sólo con la ayuda de tres coordenadas.
- La fem \(\mathcal{E}\), medida en voltios (V).
- La carga \(Z\), medida en culombios (C).
- La temperatura \(\theta\), en la escala de gas ideal.
Cuando la pila se halla en circuito abierto no está en equilibrio, puesto que existe tendencia a una difusión lenta. Sin embargo, si la pila se conecta a un potenciómetro y se ajusta el circuito hasta que no circule corriente, la fem de la pila está compensada y queda en equilibrio mecánico y químico. Si también está en equilibrio térmico, la pila se halla en equilibrio termodinámico. Los estados de equilibrio termodinámico de una pila reversible están ligados por una ecuación de estado entre las coordenadas \(\varepsilon, Z\) y \(\theta\). Si los electrólitos son disoluciones saturadas, el paso de electricidad que acompaña a la reacción química, a temperatura y presión constantes, no modificará las concentraciones de los electrólitos. Por tanto, la fem permanecerá constante. Experimentalmente se demuestra que la fem de una pila reversible saturada, a presión constante, sólo es función de la temperatura. La ecuación de estado se escribe normalmente de la forma
\[ \mathcal{E}=\mathcal{E}_{20}+\alpha\left(t-20^{\circ}\right)+\beta\left(t-20^{\circ}\right)^{2}+\gamma\left(t-20^{\circ}\right)^{3}, \]
siendo \(t\) la temperatura Celsius, \(\mathcal{E}_{20}\) la fem a \(20\ {}^{\circ}\mathrm{C}\) y \(\alpha, \beta\) y \(\gamma\) constantes que dependen de los materiales. Posteriormente veremos que, una vez conocida la ecuación de estado de una pila reversible, pueden determinarse todas las magnitudes de interés para un químico, referentes a la reacción química que tiene lugar en la pila.
2.11. LAMINA DE DIELECTRICO
Consideremos un condensador compuesto por dos placas conductoras planas y paralelas de superficie \(A\), cuyas dimensiones lineales son grandes respecto de la distancia \(l\) que las separa, y entre las cuales hay un dieléctrico isótropo, sólido o líquido. Cuando se establece una diferencia de potencial entre las placas se provoca un campo eléctrico \(E\) en el dieléctrico. Si el centro de gravedad de las cargas + y - dentro de cada molécula coincide originalmente, es decir, si originalmente las moléculas del dieléctrico son no polares, el efecto del campo eléctrico es separar las cargas de cada molécula para hacer cada una de ellas polar en la dirección del campo eléctrico. Si las moléculas son polares de forma natural, con los ejes polares distribuidos al azar, el efecto del campo eléctrico es producir una orientación parcial de los ejes polares moleculares en la dirección del campo eléctrico. El efecto es el mismo en cada caso, y el grado en que son orientadas en la dirección del campo las moléculas, tanto las de polaridad natural como inducida, depende de la carga eléctrica inducida sobre cada cara del dieléctrico multiplicada por el espesor del mismo, cantidad denominada indistintamente momento eléctrico total o polarización eléctrica total, que se representa por la letra \(\Pi\) (pi mayúscula). Si \(V\) es el volumen de dieléctrico, el desplazamiento eléctrico \(D\) del dieléctrico viene dado por
\[ D=c_{0} E=\frac{\Pi}{V} . \]
La polarización \(\Pi\) producida por un campo \(E\) depende de la naturaleza del dieléctrico y de la temperatura. En general, un material dieléctrico trabajando a presión atmosférica constante experimenta variaciones de volumen insignificantes. Por esta razón, pueden dejarse de considerar la presión y el volumen y describiremos un dieléctrico con la ayuda de tres coordenadas termodinámicas:
- La intensidad eléctrica \(E\), medida en \(\mathrm{V} / \mathrm{m}\).
- La polarización eléctrica \(\Pi\), medida en \(\mathrm{C} \cdot \mathrm{m}\).
- La temperatura \(\theta\), en la escala de gas ideal.
A temperaturas superiores a \(10 \mathrm{~K}\) una ecuación de estado típica para muchos dieléctricos es
\[ \frac{\Pi}{V}=\left(a+\frac{b}{\theta}\right) E, \]
siendo \(a\) y \(b\) constantes.
2.12. VARILLA PARAMAGNETICA
Una sustancia paramagnética en ausencia de campo magnético externo no se comporta como imán. Al introducirla en un campo magnético resulta ligeramente imanada en la dirección del campo. Sin embargo, su permeabilidad es casi la unidad en contraposición a una sustancia ferromagnética como el hierro cuya permeabilidad puede ser muy grande. No obstante, ciertos cristales paramagnéticos juegan un importante e interesante papel en la física moderna, particularmente a temperaturas muy bajas.
Las experiencias actuales con materiales paramagnéticos se llevan a cabo, generalmente, con muestras de forma cilíndrica, elipsoidal o esférica. En estos casos el campo 2f dentro del material es algo más pequeño que el campo 2f generado por la corriente eléctrica en el arrollamiento envolvente debido al campo inverso (campo desimanador) creado por los polos magnéticos que se forman en la superficie de las muestras. En campos magnéticos longitudinales el efecto desimanador puede minimizarse utilizando cilindros cuya longitud es mucho mayor que el diámetro. En campos magnéticos transversales debe aplicarse un factor de corrección. Nosotros nos limitaremos al caso de cilindros delgados en campos longitudinales en los que los campos 25 internos y externos son idénticos.
Cuando una varilla paramagnética se coloca en un solenoide, en el que la intensidad magnética es \(\not 2\), se desarrolla un momento magnético total \(M\), denominado imanación, y cuya magnitud depende de la composición química y de la temperatura. La inducción magnética \(\beta\) en la varilla es
\[ B=\mu_{0}\left(\not 2+\frac{M}{V}\right) . \]
La mayoría de experiencias con varillas magnéticas se realizan a presión atmosférica constante e implican sólo pequeñas variaciones de volumen. En consecuencia, podemos prescindir de la consideración de la presión y el volumen y describir el sólido paramagnético con la ayuda de sólo tres coordenadas termodinámicas:
- La intensidad magnética 7 , medida en \(\mathrm{A} / \mathrm{m}\).
- La imanación \(M\), medida en \(\mathrm{A} \cdot \mathrm{m}^{2}\).
- La temperatura \(\theta\), en la escala de gas ideal.
Los estados de equilibrio termodinámico de un sólido paramagnético pueden representarse mediante una ecuación de estado entre estas coordenadas. Experimentalmente se demuestra que la imanación de muchos sólidos paramagnéticos es función de la relación entre la intensidad magnética y la temperatura. Para valores pequeños de dicha relación la función toma una forma muy sencilla, a saber:
\[ M=C_{c}^{\prime} \frac{\not \partial}{\theta}, \]
que se conoce con el nombre de ecuación de Curie -siendo \(C_{C}^{\prime}\) la constante de Curie-. La unidad de la constante de Curie resulta, por tanto,
\[ \text { Unidades de } C_{C}^{\prime}=\frac{\mathrm{A} \cdot \mathrm{~m}^{2}}{\mathrm{~A} / \mathrm{m}} \mathrm{~K}=\mathrm{m}^{3} \cdot \mathrm{~K} . \]
Dado que la constante de Curie depende de la cantidad de sustancia, su unidad puede ser una cualquiera de las cuatro que figuran en la tabla siguiente:
Unidades de la constante de Curie
| Total | Por mol | Por kg | Por \(\mathrm{m}^{3}\) |
|---|---|---|---|
| \(\mathrm{m}^{3} \cdot \mathrm{~K}\) | \(\frac{\mathrm{m}^{3} \cdot \mathrm{~K}}{\mathrm{~mol}}\) | \(\frac{\mathrm{m}^{3} \cdot \mathrm{~K}}{\mathrm{~kg}}\) | K |
Los sólidos paramagnéticos son de particular interés en termodinámica. Posteriormente veremos su utilización para obtener temperaturas extremadamente bajas.
2.13. MAGNITUDES INTENSIVAS Y EXTENSIVAS
Imaginemos que dividimos un sistema en equilibrio en dos partes de igual masa. Llamaremos intensivas a aquellas propiedades de cada mitad del sistema cuyos valores permanecen inalterados; aquellas cuyos valores han resultado divididos por dos las llamadas extensivas. Las coordenadas intensivas de un sistema, tales como temperatura y presión, son independientes de la masa; las coordenadas extensivas son proporcionales a la masa. En la Tabla 2.3 figuran las coordenadas termodinámicas a las que nos hemos referido en este capítulo .
Tabla 2.3. Magnitudes intensivas y extensivas
| Sistemas simples | Coordenada intensiva | Coordenada extensiva | ||
|---|---|---|---|---|
| Sistema hidrostático | Presión | \(P\) | Volumcn | \(V\) |
| Alambrc estirado | Tcnsión | 7 | Longitud | L |
| Lámina superficial | Tensión superficial | 8 | Area | A |
| Pila eléctrica | Fem | \(\mathcal{E}\) | Carga | Z |
| Lámina dieléctrica | Intensidad eléctrica | E | Polarización | П |
| Sólido paramagnético | Intensidad magnética | 26 | Imanación | M |
PROBLEMAS
La ecuación de estado de un gas perfecto es \(P v=R \theta\). Demostrar que (a) \(\beta=1 / \theta\) y (b) \(\kappa=1 / P\).
Para un gas real a presiones moderadas, \(P(v-b)=R \theta\), donde \(R\) y \(b\) son constantes, es una ecuación de estado aproximada que tiene en cuenta el tamaño finito de las moléculas. Demostrar que
- \[ \beta=\frac{1 / \theta}{1+b P / R \theta} \]
- \[ \kappa=\frac{1 / P}{1+b P / R \theta} . \]
\(P v=R \theta(1+B / v)\), donde \(R\) es una constante y \(B\) sólo es función de la temperatura, es la ecuación de estado aproximada para un gas real a presión moderada. Demostrar que
- \[ \beta=\frac{1}{\theta} \cdot \frac{v+B+\theta(d B / d \theta)}{v+2 B}, \]
- \[ \kappa=\frac{1}{P} \cdot \frac{1}{1+B R \theta / P v^{2}} . \]
Un metal cuyo coeficiente de dilatación cúbica es \(5.0 \times 10^{-5} \mathrm{~K}^{-1}\) y su compresibilidad isotérmica es \(1.2 \times 10^{-11} \mathrm{~Pa}\) está a una presión de \(1 \times 10^{5} \mathrm{~Pa}\) y a una temperatura de \(20\ {}^{\circ}\mathrm{C}\), envuelto por una cubierta gruesa de invar -de dilatación cúbica y compresibilidad despreciables- muy ajustada a él.
- ¿Cuál será la presión final al elevar la temperatura hasta \(32\ {}^{\circ}\mathrm{C}\)?
- ¿Cuál es la mayor temperatura que puede alcanzar el sistema si la máxima presión que puede resistir la envoltura de invar es de \(1.2 \times 10^{8} \mathrm{~Pa}\)?
Un bloque del mismo metal que el del Problema 2.4, cuyo volumen es de 5 litros, a la presión de \(1 \times 10^{5} \mathrm{~Pa}\) y a la temperatura de \(20\ {}^{\circ}\mathrm{C}\), experimenta un aumento de temperatura de 12 grados y su volumen aumenta en \(0.5 \mathrm{~cm}^{3}\). Calcular la presión final.
- Expresar el coeficiente de dilatación cúbica y la compresibilidad isotérmica en función de la densidad \(\rho\) y de sus derivadas parciales.
- Deducir la ecuación \[ \frac{d V}{V}=\beta d \theta-\kappa d P . \]
En la tabla adjunta figuran el coeficiente de dilatación cúbica y la compresibilidad del oxígeno líquido. Demostrar gráficamente que \((\partial P / \partial \theta)_{V}\) depende de la temperatura.
\(\theta, \mathrm{K}\) 60 65 70 75 80 85 90 \(\beta, 10^{-3} \mathrm{~K}^{-1}\) 3.48 3.60 3.75 3.90 4.07 4.33 4.60 \(\kappa, 10^{-9} \mathrm{~Pa}^{-1}\) 0.95 1.06 1.20 1.35 1.54 1.78 2.06 En la tabla adjunta figuran el coeficiente de dilatación cúbica y la compresibilidad del agua. Demostrar gráficamente que \((\partial P / \partial \theta)_{V}\) depende de la temperatura. Si se mantuviera constante el volumen y la temperatura aumentará continuamente, ¿aumentaría la presión indefinidamente?
\(t,{ }^{\circ} \mathrm{C}\) 0 50 100 150 200 250 300 \(\beta, 10^{-3} \mathrm{~K}^{-1}\) -0.07 0.46 0.75 1.02 1.35 1.80 2.90 \(\kappa, 10^{-9} \mathrm{~Pa}^{-1}\) 0.51 0.44 0.49 0.62 0.85 1.50 3.05 En el punto crítico \((\partial P / \partial V)_{T}=0\). Demostrar que en dicho punto el coeficiente de dilatación cúbica y la compresibilidad isotérmica son infinitos.
Si un alambre experimenta un cambio infinitesimal desde un estado inicial de equilibrio a otro final, también de equilibrio, demostrar que la variación de tensión es
\[ d \mathcal{F}=-\alpha A Y d \theta+\frac{A Y}{L} d L \]
Un hilo metálico de \(0.0085 \mathrm{~cm}^{2}\) de sección está sometido a una tensión de \(20 \mathrm{~N}\), a la temperatura de \(10\ {}^{\circ}\mathrm{C}\), entre dos soportes rígidos separados \(1.2 \mathrm{~m}\). ¿Cuál es la tensión final, si la temperatura se reduce a \(8\ {}^{\circ}\mathrm{C}\)? (Suponer que \(\alpha\) e \(Y\) tienen valores constantes e iguales a \(1.5 \times 10^{-5} \mathrm{~K}^{-1}\) y \(2.0 \times 10^{9} \mathrm{~N} / \mathrm{m}^{2}\), respectivamente.)
La frecuencia fundamental de vibración de un alambre de longitud \(L\), masa \(m\) y tensión \(\mathcal{F}\) es
\[ f_{1}=\frac{1}{2 L} \sqrt{\frac{\mathcal{F} L}{m}} . \]
¿Con qué frecuencia vibrará el hilo del Problema 2.11 a \(20\ {}^{\circ}\mathrm{C}\)? ¿Y a \(8\ {}^{\circ}\mathrm{C}\)? (La densidad del alambre es \(9.0 \times 10^{3} \mathrm{~kg} / \mathrm{m}^{3}\).)
Si además de las condiciones mencionadas en el Problema 2.11 los soportes se acercan \(0.012 \mathrm{~cm}\), ¿cuál será la tensión final?
La ecuación de estado de una sustancia elástica ideal es
\[ \mathcal{F}=K \theta\left(\frac{L}{L_{0}}-\frac{L_{0}^{2}}{L^{2}}\right), \]
siendo \(K\) una constante y \(L_{0}\) (el valor de \(L\) a tensión nula) sólo función de la temperatura.
- Demostrar que el módulo de Young isotérmico viene dado por \[ Y=\frac{K \theta}{A}\left(\frac{L}{L_{0}}+\frac{2 L_{0}^{2}}{L^{2}}\right) . \]
- Demostrar que el módulo de Young isotérmico a tensión nula es \[ Y_{0}=\frac{3 K \theta}{A} . \]
- Demostrar que el coeficiente de dilatación lineal viene dado por \[ \alpha=\alpha_{0}-\frac{\mathcal{F}}{A Y \theta}=\alpha_{0}-\frac{1}{\theta} \cdot \frac{L^{3} / L_{0}^{3}-1}{L^{3} / L_{0}^{3}+2}, \] siendo \(\alpha_{0}\) el valor del coeficiente de dilatación lineal a tensión nula, o sea, \[ \alpha_{0}=\frac{1}{L_{0}} \frac{d L_{0}}{d \theta} . \]
- Para una cierta muestra de caucho, suponer los valores siguientes: \(\theta=300 \mathrm{~K}, K=1.33 \times\) \(\times 10^{-2} \mathrm{~N} / \mathrm{K}, A=1 \times 10^{-6} \mathrm{~m}^{2}, \alpha_{0}=5 \times 10^{-4} \mathrm{~K}^{-1}\). Calcular \(\mathcal{F}\), \(Y\) y \(\alpha\) para los siguientes valores de \(L / L_{0}: 0.5,1.0,1.5,2.0\). Demostrar gráficamente cómo \(\mathcal{F}, Y\) y \(\alpha\) dependen de la razón \(L / L_{0}\).
La ecuación de Brillouin
\[ M=N g \mu_{B}\left[\left(J+\frac{1}{2}\right) \operatorname{coth}\left(J+\frac{1}{2}\right) \frac{g \mu_{B} \mathscr{H}}{k \theta}-\frac{1}{2} \operatorname{coth} \frac{1}{2} \frac{g \mu_{B} \mathscr{H}}{k \theta}\right], \]
en la que \(N, g, \mu_{B}, J\) y \(K\) son constantes atómicas, es la ecuación de estado para un material paramagnético ideal, válida para todos los valores de la razón \(\mathscr{H} / \theta\).
- Hallar cómo varía la cotangente hiperbólica de \(x\) cuando \(x\) tiende a cero.
- Demostrar que la ecuación de Brillouin se reduce a la de Curie cuando \(\mathscr{H} / \theta\) tiende a cero.
- Demostrar que la constante de Curie viene dada por \[ C_{C}^{\prime}=\frac{N g^{2} J(J+1) \mu_{B}^{2} \mu_{0}}{3 k} . \]